醫療器械研發 從創新構想到臨床應用的系統化流程
醫療器械研發是一個高度跨學科、強監管且周期漫長的系統工程。它并非單一的技術突破,而是融合了臨床需求、工程技術、生物學評價、法規注冊與質量管理體系的綜合性創新活動。
第一,需求定義與概念驗證。研發的起點通常來自臨床痛點或醫生反饋。企業需要與醫療機構緊密合作,明確器械的預期用途、適用人群、性能指標和競品差距。這一階段需進行可行性分析,包括技術路徑、專利風險和初步的商業評估。概念驗證往往通過原型機、體外實驗或動物實驗來完成,目的是證明核心原理可行。
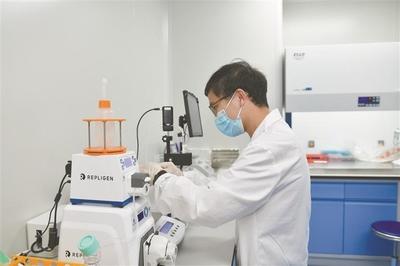
第二,設計輸入與工程開發。當概念驗證通過后,進入正式的設計開發階段。企業需依據ISO 13485和FDA 21 CFR 820等質量體系要求,制定設計輸入清單,涵蓋安全、性能、可用性、滅菌、包裝、軟件(若有)等維度。研發團隊通常包括機械、電子、材料、軟件、臨床等多領域工程師,通過迭代設計、仿真分析和臺架測試逐步優化產品。
第三,設計驗證與確認。設計驗證是證明產品符合設計輸入的要求,常通過實驗室測試、疲勞測試、電氣安全測試等完成。設計確認則是證明產品在真實使用條件下滿足用戶需求,通常需要模擬使用測試或小規模臨床試用。對于高風險器械(如植入物、生命支持設備),必須開展嚴格的生物學評價和風險管理(ISO 14971)。
第四,臨床評價與法規注冊。大多數二類和三類醫療器械需進行臨床試驗,以獲取安全性和有效性的循證數據。臨床試驗方案需經倫理委員會批準,并遵循GCP規范。完成后,企業需向國家藥監局(NMPA)、美國FDA或歐盟公告機構提交注冊資料,包括技術文檔、臨床報告、質量體系文件等。注冊審評往往耗時數月到數年,且可能要求補充資料或開展額外研究。
第五,上市后監管與迭代。獲得注冊證并不意味著研發結束。企業需建立上市后監督體系,收集不良事件、投訴和臨床隨訪數據,用于風險再評價和產品改進。當設計、材料或工藝發生重大變更時,可能觸發重新注冊或變更注冊。真實世界數據正日益成為支持器械擴展適應癥或優化性能的重要依據。
綜上,醫療器械研發的本質是在嚴謹的法規框架下,將臨床需求轉化為安全、有效且可量產的產品。成功的研發企業往往具備三項核心能力:一是深度理解臨床場景,二是掌握跨學科工程與生物醫學技術,三是建立與監管機構高效溝通的質量與注冊體系。伴隨人工智能、增材制造和柔性電子等新技術嵌入,醫療器械研發將更強調軟件生命周期管理、人因工程和快速迭代能力。
如若轉載,請注明出處:http://www.zzjvr.cn/product/42.html
更新時間:2026-10-01 19:19:38