新法規下醫療器械研發流程全景梳理 從立項到上市的合規之路
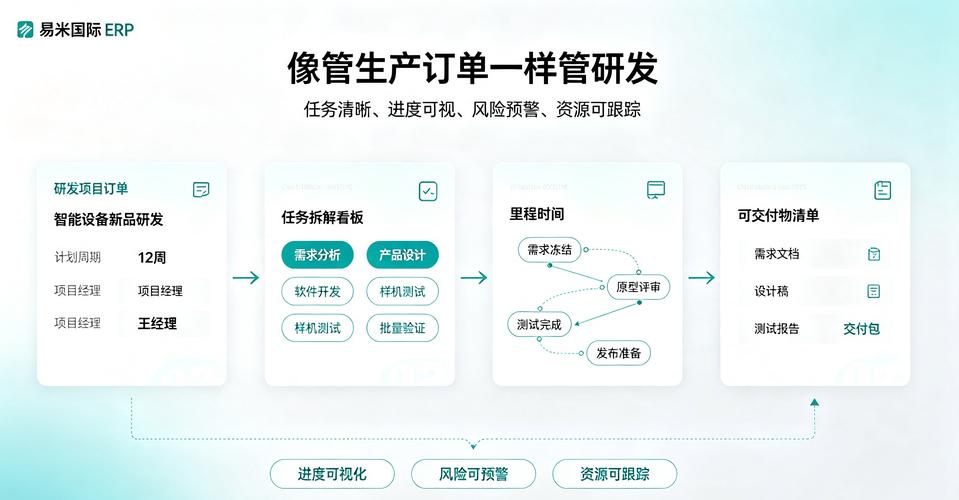
隨著《醫療器械監督管理條例》及配套規章的修訂實施,醫療器械研發步入了一個監管更嚴、要求更高、責任更重的新時代。新法規強調醫療器械全生命周期管理,尤其對研發階段的真實性、規范性、可追溯性提出了系統性要求。對于研發人員而言,清晰地理解新法規下的醫療器械研發流程,不僅是合規的基石,更是產品快速上市、贏得市場的關鍵。本文將從法規視角,系統梳理醫療器械從概念到上市的完整研發流程。\n\n一、前期調研與立項:合規從“萌芽”開始\n研發流程的第一步并不是設計,而是基于臨床需求和法規環境的前期調研。新法規下,研發立項必須考慮:\n- 臨床需求與風險受益分析:明確擬研發器械的預期用途、適用人群,以及相對于現有產品的臨床優勢。這不僅僅是商業判斷,更是后續注冊資料中“安全有效性”論證的起點。\n- 法規路徑確認:依據《醫療器械分類目錄》,確定產品的管理類別(I、II、III類)。不同類別對應不同的注冊與備案路徑,直接影響研發投入和時間規劃。必要時,申請分類界定或創新醫療器械特別審查。\n- 知識產權與現有技術檢索:避免侵權,同時評估核心技術的可專利性。新法規鼓勵創新,但保護知識產權是研發長久之計。\n- 可行性研究與立項評審:綜合技術、資金、法規風險,形成立項報告。此階段應開始建立設計控制文檔的雛形。\n\n二、設計開發策劃:構建合規的“骨架”\n新法規《醫療器械生產質量管理規范》及其附錄,要求研發必須執行設計控制。設計開發策劃是整個過程的總綱,在策劃階段,應完成:\n- 成立跨職能項目團隊:涵蓋研發、臨床、注冊、質量、生產、市場等部門,確保全鏈條視角。\n- 明確設計開發階段與人員職責:將研發劃分為設計輸入、設計輸出、設計驗證、設計確認、設計轉換等階段,并定義每個階段的評審與審批節點。\n- 編制設計開發計劃:確定各階段的輸入、輸出、驗證、確認活動,以及驗收準則。計劃應具有可追溯性,即每個要求都能追溯至對應的驗證活動或文件。\n- 風險管理制度化:依據ISO 14971和《醫療器械風險管理對醫療器械的應用》,組建風險管理小組,在策劃時即啟動風險管理計劃。新版法規強調風險管理貫穿全生命周期,而非僅一節內容。\n\n三、設計輸入:為研發劃定“底線要求”\n設計輸入是研發的“原動力”,定義了產品必須滿足的所有要求。新法規下,輸入不僅僅是功能性能,還包括:\n- 預期用途與安全特征:適應癥、適用人群、使用環境、禁忌癥等。\n- 強制性標準與法規要求:如GB 9706系列(醫用電氣設備)、GB/T 16886(生物學評價)、網絡安全、數據安全等。\n- 用戶需求與可用性要求:需考慮不同用戶群體(醫護人員、患者、護理人員)的交互,避免使用錯誤。新版法規對人因工程與可用性工程日益重視。\n- 風險管理輸出:尤其是可能的安全風險及控制措施,應作為設計輸入的重要組成部分。\n- 設計輸入評審:需確保輸入是完整、準確、不矛盾、可驗證的,并保留評審記錄。\n\n四、設計輸出與驗證:形成可追溯的“證據鏈”\n設計輸出是設計過程的結果,可表現為圖紙、技術規范、物料清單、工藝文件、軟件代碼等。輸出必須:\n- 滿足輸入要求并可追溯:通常通過設計輸出文檔的雙向追蹤展開,用于檢驗是否每項輸入都被覆蓋。\n- 包含或引用驗收準則:明確產品放行、過程檢驗的接受標準。\n- 規定必要特性:材料、部件、軟件、包裝、滅菌、標簽等要求。\n\n而后進入設計驗證,證明輸出符合輸入。驗證需按計劃進行,包括:\n- 型式檢驗:依照強制性標準和產品技術要求進行全性能檢測,可自檢或委托有資質的檢驗機構。若為自檢,需具備相應能力和資質并留存記錄。\n- 軟件驗證確認:根據《醫療器械軟件注冊審查指導原則》,進行軟件需求、架構、單元、集成與系統測試。\n- 生物學評價:基于GB/T 16886系列,進行細胞毒性、致敏、刺激、全身毒性等評價或試驗。\n- 方法學驗證:如自研檢測方法、無菌方法、包裝密封性等需進行方法驗證。\n\n五、設計確認:證明“好用、管用”\n設計確認是證明產品滿足用戶需求和預期用途的關鍵活動。與驗證不同,它通常在模擬或真實的臨床使用條件下進行,是注冊審批的重要參考。主要活動包括:\n- 模擬使用測試:針對關鍵操作步驟,由相似用戶群體進行模擬使用,識別可用性問題。\n- 臨床評價:可通過臨床試驗、同品種對比、臨床文獻等方式。新法規要求除列入免臨床目錄的產品外,均應展開臨床評價。我國正逐步以臨床評價替代部分臨床試驗。\n- 動物實驗:對于擬用于人體的高風險器械,是否開展動物實驗需滿足《醫療器械動物試驗研究技術審查指導原則》。動物實驗不再是為注冊的強制性項目,而是制定“通過或驗證”臨床前策略的路徑之一。\n- 核查與審核臨床數據真實性:啟動臨床評價前需提交“醫療器械臨床試驗審批”或在備案系統填報信息,且全部數據需提交真實、完整、可溯源的記錄。對于臨床試驗監察,新版要求進行了越發嚴密的“核查前置”。從2022年起開始實施的即將多項材料并軌關聯政策,有違規情形將對人累積實行禁止注冊法十年處罰上限、三年到上線處罰等具體對接策略協調一致可產生遠不只一代可延遲市場進程的動作效應。重要原料來源憑證造假條件線索多會被跨省飛行介入后即無法輕易澄清規避落實所有處方工藝長期可使得企業信用逐步衰減預期重新載明整改困難迫使持續質控前完成試制放大重復糾糾反復既偏離“質量源于設計原則方向上市成為業務難以解脫累計糾纏阻礙訴訟障礙事項必須常記監管督導實際嚴管“暗云可能濃”。(幽默/略顯呆滯地概括日常使用細節涉及真實受限于手寫式語自動表述持續優化中構成某些少量不易閱讀部分)
如若轉載,請注明出處:http://www.zzjvr.cn/product/46.html
更新時間:2026-10-01 17:47:12